
Les projets reçus ...
Vous souhaitez organiser une manifestation au profit de la recherche et/ou pour soutenir l'action de l'ABMM auprès des malades, contactez-nous !
Grâce à votre don, l’ABMM – Aide à la Recherche ASBL finance chaque année des projets universitaires belges innovants sur les maladies neuromusculaires. L’appel 2026‑2027 soutient des recherches à haut potentiel, avec un plafond de 10.000 € par projet et 0% de frais administratifs prélevés : tout va à la science. Les projets sont évalués par un Conseil scientifique indépendant, puis validés par le Conseil d’Administration. En retour, vous recevez une attestation fiscale (30 % de récupération).
Nous sommes également agréés pour les legs, voir votre notaire :
ABMM - Aide à la Recherche ASBL : RPM 0472.456.910
rue Achille Chavée 52/02 - 7100 LA LOUVIERE
Les projets reçus ...
Les images ne servent que d'illustration, certaines ont été générées par IA, aucune n'a été fournie par les chercheurs.
Les n° attribués aux projets sont aléatoires et ne reflètent par leur classement par le Conseil scientifique.

2026-2027/01
Dr Boel De Paepe,
Ghent University Hospital
Budget : 10.000 EUR
Une fenêtre sérologique sur la pathogenèse de la myopathie nécrosante à médiation immunitaire et de la myosite à inclusions sporadique : ce que le protéome révèle des mécanismes auto-immuns et dégénératifs.
Les myosites se manifestent sous forme d'entités cliniques distinctes aux pronostics variés, nécessitant des approches thérapeutiques adaptées. Chez les personnes âgées, la myopathie nécrosante à médiation immunitaire (MNMI) et la myosite à inclusions sporadique (MI) constituent des sous-groupes de patients dont l'importance va croissant. Il est impératif d'approfondir la compréhension des processus physiopathologiques communs à ces maladies ainsi que de ceux qui les distinguent, afin de mettre en œuvre des stratégies de suivi personnalisé efficaces pour tous les patients. Ce projet vise à réaliser un dépistage étendu du protéome circulant chez des patients atteints de MNMI et de MI, en utilisant la technologie ‘Proximity Extension Assay’ d'Olink. En mesurant plus de 1.000 protéines et en effectuant des comparaisons avec d'autres pathologies et des sujets sains, nous cherchons à identifier de nouvelles protéines régulatrices. L'objectif est également d'élucider les similitudes et les différences au niveau des voies inflammatoires et neurodégénératives.
L'implication de ces voies est bien établie, mais les subtilités de leur enchaînement d'événements ainsi que les caractéristiques spécifiques des sous-groupes MNMI et MI restent à élucider. Ce projet nous permettra de réaliser un criblage exploratoire de sérums de patients atteints de myosite, qui sera ultérieurement validé sur des groupes de patients plus larges.
Ce projet permettra d'améliorer notre compréhension de l'étiologie de ces maladies, tout en offrant un potentiel translationnel pour l'innovation diagnostique et l'identification de cibles thérapeutiques exploitables en vue de recherches ultérieures.
(illustration)
2026-2027/02
Pr Nicolas Dubuisson,
UCLouvain, Cliniques Universitaires Saint-Luc
Budget : 10.000 EUR
Precision medicine in Multifocal Motor Neuropathy : linking mechanism-based biomarkers to target therapies.
La médecine de précision dans la neuropathie motrice multifocale : établir un lien entre les biomarqueurs fondés sur les mécanismes et les traitements ciblés.
La neuropathie motrice multifocale (MMN) est une maladie neurologique auto immune rare qui touche spécifiquement les nerfs moteurs, ces derniers assurent la transmission des signaux du cerveau vers les muscles et permettent ainsi les mouvements des membres. En attaquant cette transmission, la MMN provoque donc une faiblesse musculaire progressive, souvent asymétrique, qui peut progressivement entraîner un handicap important. Un traitement précoce est essentiel pour éviter que les nerfs ne soient endommagés de manière irréversible.
Aujourd’hui, le principal traitement repose sur l’administration régulière d’immunoglobulines par voie intraveineuse. Ce traitement permet de contrôler transitoirement la maladie chez de nombreux patients, mais il doit généralement être poursuivi à long terme et n’empêche pas toujours la progression des lésions nerveuses. De plus, les médecins disposent encore de peu d’outils pour mesurer directement l’activité de la maladie et ainsi savoir quand intensifier ou diminuer le traitement. Actuellement, cette décision repose principalement sur l’examen clinique, les tests de force musculaire et les examens électriques des nerfs (électromyographie). Ces méthodes restent indispensables, mais elles ne permettent souvent de détecter l’activité de la maladie qu’une fois que les nerfs ont déjà subi des dommages.
Des recherches récentes permettent de mieux comprendre les mécanismes à l’origine de la MMN. Certaines cellules du système immunitaire sont à l’origine de la production d’anticorps anormaux (IgM) dirigés contre le GM1, une molécule présente au niveau des nerfs moteurs. Ces anticorps déclenchent alors une cascade inflammatoire qui perturbe le fonctionnement des nerfs et peut, à terme, entraîner des lésions irréversibles. Ces découvertes ouvrent la voie à une nouvelle approche thérapeutique, qui consiste à agir directement sur les cellules immunitaires responsables de la production de ces anticorps. L’objectif est ainsi d’agir plus en amont dans le mécanisme de la maladie, plutôt que de contrôler principalement les mécanismes inflammatoires qui en découlent, comme le font les traitements
actuels par immunoglobulines intraveineuses (IgIV).
Notre projet poursuit donc deux objectifs complémentaires. Le premier est d’identifier dans le sang des « biomarqueurs », c’est à dire des molécules capables de refléter l’activité de la maladie et de mieux distinguer ses différentes phases, notamment les périodes d’activité, de stabilité ou de réponse au traitement. Grâce à une biobanque développée en collaboration avec l’Université d’Oxford et au réseau international INCbase, qui recueille de manière prospective de nombreuses données sur les patients atteints de MMN, nous analyserons des échantillons prélevés à différents stades de la maladie. Les résultats seront ensuite mis en relation avec les données cliniques des patients, telles que l’âge, la force musculaire, les résultats des examens neurologiques ou encore la qualité de vie, afin de déterminer quels biomarqueurs reflètent le mieux l’activité et l’évolution de la maladie. Nous chercherons notamment à déterminer si une combinaison de biomarqueurs peut détecter une atteinte des nerfs avant qu’elle ne devienne irréversible et permettre de mieux évaluer la réponse au traitement. Ces biomarqueurs permettront donc de mieux comprendre ce qui se passe chez les patients.
Notre second objectif sera complémentaire : utiliser cette meilleure compréhension de la maladie pour tester de nouvelles façons d'en bloquer le mécanisme. Plusieurs traitements seront étudiés en laboratoire à partir de cellules provenant de patients, certains ciblant les lymphocytes B de manière générale, d’autres agissant plus spécifiquement sur les cellules responsables de la production des anticorps pathogènes. Leur capacité à protéger les nerfs sera ensuite évaluée à l’aide de modèles humains innovants, notamment des neurones moteurs produits à partir de cellules souches et des « mini tissus », appelés organoïdes neuromusculaires. Ces derniers reproduisent plusieurs éléments essentiels du système neuromusculaire, en associant le nerf moteur, la jonction neuromusculaire et le muscle. Ils permettront ainsi d’étudier non seulement la capacité d’un traitement à protéger les nerfs, mais également son effet sur leur fonctionnement et, à terme, sur la contraction musculaire.
À terme, notre ambition est de pouvoir répondre à trois questions essentielles pour chaque patient : à quel point la maladie est-elle active, le traitement est-il suffisamment efficace et pourrait on agir directement sur les cellules à l’origine de la maladie ? Ce projet constitue ainsi une étape vers une prise en charge plus personnalisée de la MMN, capable de détecter plus précocement l’activité de la maladie, de mieux adapter les traitements et de développer de nouvelles thérapies ciblant plus efficaces
2026-2027/03
Pr. Mario Manto
UMons
Evaluation quantitative de la fonction des muscles péri-oraux dans les maladies neuromusculaires
Budget : 10.000 EUR
Plusieurs maladies qui touchent les muscles ou les nerfs peuvent gêner les mouvements de la bouche et du visage. C’est notamment le cas de certaines myopathies congénitales, de la maladie de Steinert, de la myasthénie, du syndrome de Guillain–Barré, de la maladie de Charcot–Marie–Tooth, de la sclérose latérale amyotrophique ou de certaines paralysies faciales périphériques. Fermer les lèvres, parler ou boire peut alors devenir difficile.
À ce jour, il n’existe pas d’outils quantitatifs standardisés permettant d’évaluer le retentissement fonctionnel de ces affections sur ces activités oro-faciales. Notre équipe étudie un test simple basé sur de mesures de pression buccales pour mieux décrire ces difficultés. La personne souffle successivement dans deux embouts de formes différentes. L’un s’adapte plus facilement aux lèvres ; avec l’autre, de forme circulaire, les lèvres doivent épouser un contour différent pour éviter les fuites d’air. Un petit appareil mesure les pressions obtenues avec chaque interface. Nous vérifierons si la différence entre les deux embouts correspond aux difficultés constatées lors de l’examen clinique et si le résultat reste fiable lorsqu’on répète le test chez une personne dont l’état n’a pas changé. Environ 100 personnes atteintes de diverses affections neuromusculaires pourraient participer.
(illustration)

(illustration)
2026-2027/04
Pr Dr Kristl CLAEYS, MD, PhD
UZ LEUVEN
Multimodal assessment of muscle involvement in Facio-Scapulo-Humeral Muscular Dystrophy type 1 (FSHD1): A two-year longitudinal study.
Évaluation multimodale de l'atteinte musculaire dans la dystrophie musculaire facio-scapulo-humérale de type 1 (FSHD1) : une étude longitudinale sur deux ans.
Budget : 10.000 EUR
Dans cette étude prospective longitudinale, nous examinons plusieurs nouvelles mesures radiologiques et cliniques chez 60 patients adultes atteints de la dystrophie musculaire facio-scapulo-humérale de type 1 (FSHD1). Au cours de l'étude, chaque participant effectuera trois visites (au début, à 12 mois et à 24 mois) afin d'observer la progression naturelle de la maladie. Les résultats des tests radiologiques et cliniques seront analysés dans le groupe de patients, et il sera également vérifié si ces mesures sont corrélées entre elles. Les objectifs de cette étude sont :
1) Étudier la progression de la maladie FSHD chez les adultes, en analysant le pourcentage de graisse dans les muscles non seulement du bassin et des jambes, mais aussi des épaules, des bras et des muscles du dos, à l'aide de l'IRM (avec images Dixon quantitatives), afin de suivre l'évolution radiologique naturelle de la maladie musculaire.
2) Étudier la progression de la maladie FSHD1 à l'âge adulte à travers une série de tests cliniques longitudinaux mesurant la force et la fonction musculaire (histoire clinique naturelle).
3) Le but ultime de cette étude est de développer des mesures cliniques et radiologiques qui pourraient être utilisées dans de futurs essais cliniques thérapeutiques pour la FSHD1.

2026-2027/05
Prof. Dr Nicolas DECONINCK, MD, PhD
HUB
Cerebellar circuit dysfunction underlying cognitive and emotional difficulties in Duchenne muscular dystrophy
Dysfonctionnement des circuits cérébelleux à l'origine des troubles cognitifs et émotionnels dans la dystrophie musculaire de Duchenne
Budget : 10.000 EUR
La dystrophie musculaire de Duchenne est surtout connue pour la faiblesse musculaire progressive qu'elle provoque. Pourtant, l'absence de dystrophine peut aussi affecter le cerveau. Certains patients présentent des difficultés d'apprentissage, de l'anxiété, des problèmes de régulation émotionnelle ou des difficultés sociales. Ces manifestations restent encore mal comprises et sont peu ciblées par les traitements actuels.
Notre projet cherche à comprendre comment l'absence de dystrophine perturbe les circuits cérébraux impliqués dans les émotions et les réponses de défense. Nous étudierons un modèle murin de la maladie de Duchenne, la souris mdx. D'une part, nous analyserons des tissus cérébraux très précoces afin de mieux comprendre quand et où les différentes formes de dystrophine sont exprimées. D'autre part, chez des souris adultes éveillées, nous enregistrerons l'activité de plusieurs régions cérébrales, notamment le cervelet, l'amygdale et la substance grise périaqueducale, tout en mesurant des réponses comportementales de type freezing.
L'objectif est d'identifier des marqueurs mesurables de l'atteinte cérébrale de la DMD. Ces marqueurs pourraient aider à mieux comprendre les difficultés cognitives et émotionnelles observées chez les patients et, à terme, servir à évaluer de futures approches thérapeutiques ciblant également le cerveau.
(illustration)

(illustration)
2026-2027/06
Pr. Arthur Dewolf
UCL
DES-ASSIST Restoring efficient step-to-step transitions in desmin-related myopathy using accessible powered hip assistance
DES-ASSIST : rétablissement de transitions efficaces entre les pas dans la myopathie liée à la desmine grâce à une aide motorisée accessible au niveau de la hanche
Budget : 10.000 EUR
La desminopathie est une maladie musculaire génétique très rare. Elle altère une protéine essentielle à l’organisation et à la transmission des forces dans les fibres musculaires, ce qui entraîne progressivement faiblesse musculaire, fatigue et perte de mobilité. L’une des conséquences les plus importantes pour les patients est la difficulté croissante à marcher et à rester autonomes. Pourtant, on connaît encore très peu la manière dont cette atteinte musculaire modifie les mécanismes fondamentaux de la locomotion humaine.
Nos premières mesures réalisées chez cinq patients au Chili montrent que leur marche ne diffère pas seulement par sa vitesse ou par la force produite. La façon dont ils organisent mécaniquement le passage d’un pas au suivant semble également profondément modifiée. Chez une personne sans atteinte, la jambe arrière commence à rediriger le corps vers le haut avant que le pied opposé ne touche le sol. Chez les patients atteints de desminopathie, cette redirection survient plus tardivement. Ils effectuent également davantage de travail mécanique et activent davantage certains muscles pour continuer à avancer.
Notre projet cherchera donc d’abord à comprendre comment une maladie qui touche directement la structure du muscle modifie l’organisation globale de la marche et les stratégies de compensation utilisées par le système neuromusculaire. Nous étudierons notamment comment le travail se répartit entre la cheville, le genou et la hanche, et comment cette redistribution influence l’efficacité du déplacement. Nous utiliserons ensuite un exosquelette léger de hanche comme outil expérimental. En apportant une faible assistance aux muscles proximaux, nous pourrons tester si une partie du coût accru de la marche provient de la stratégie de compensation elle-même et si celle-ci peut être soutenue mécaniquement sans perturber le contrôle volontaire du mouvement. Nous mesurerons simultanément la dépense énergétique, les forces, les mouvements et l’activité musculaire avec et sans assistance.
Au-delà de l’aide immédiate potentielle, ce projet vise ainsi à mieux comprendre les mécanismes qui permettent à une personne de continuer à marcher lorsque ses muscles deviennent déficients. Les résultats permettront également de concevoir un futur protocole d’utilisation à domicile destiné à déterminer si une assistance légère et accessible peut, à plus long terme, contribuer à préserver l’efficacité de la marche, la stabilité et l’autonomie.
(illustration générée par IA)
2026-2027/07
Dr. Bieke Bekaert, PhD
UAntwerp
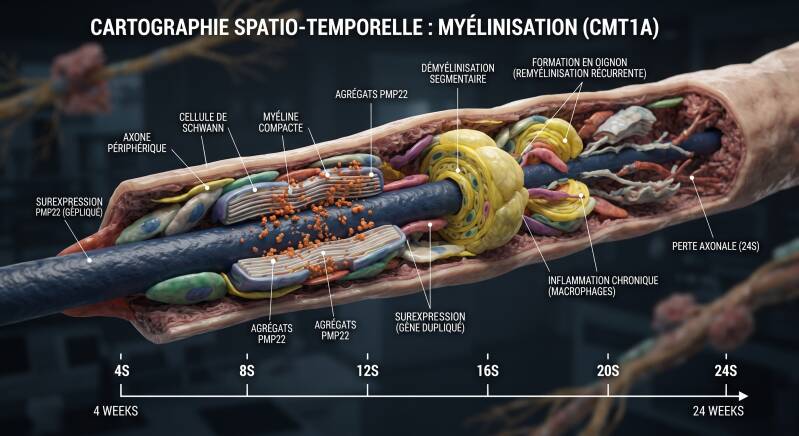
Cartographie spatio-temporelle des événements liés à la myélinisation dans un modèle 3D humain de la maladie de Charcot-Marie-Tooth 1A
Budget : 10.000 EUR
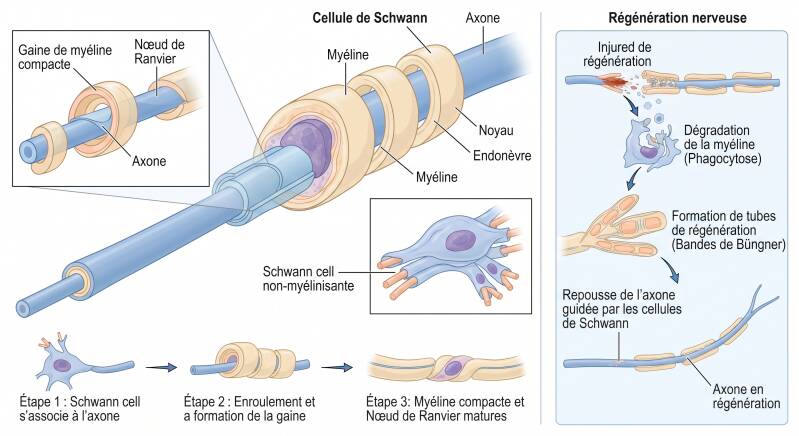
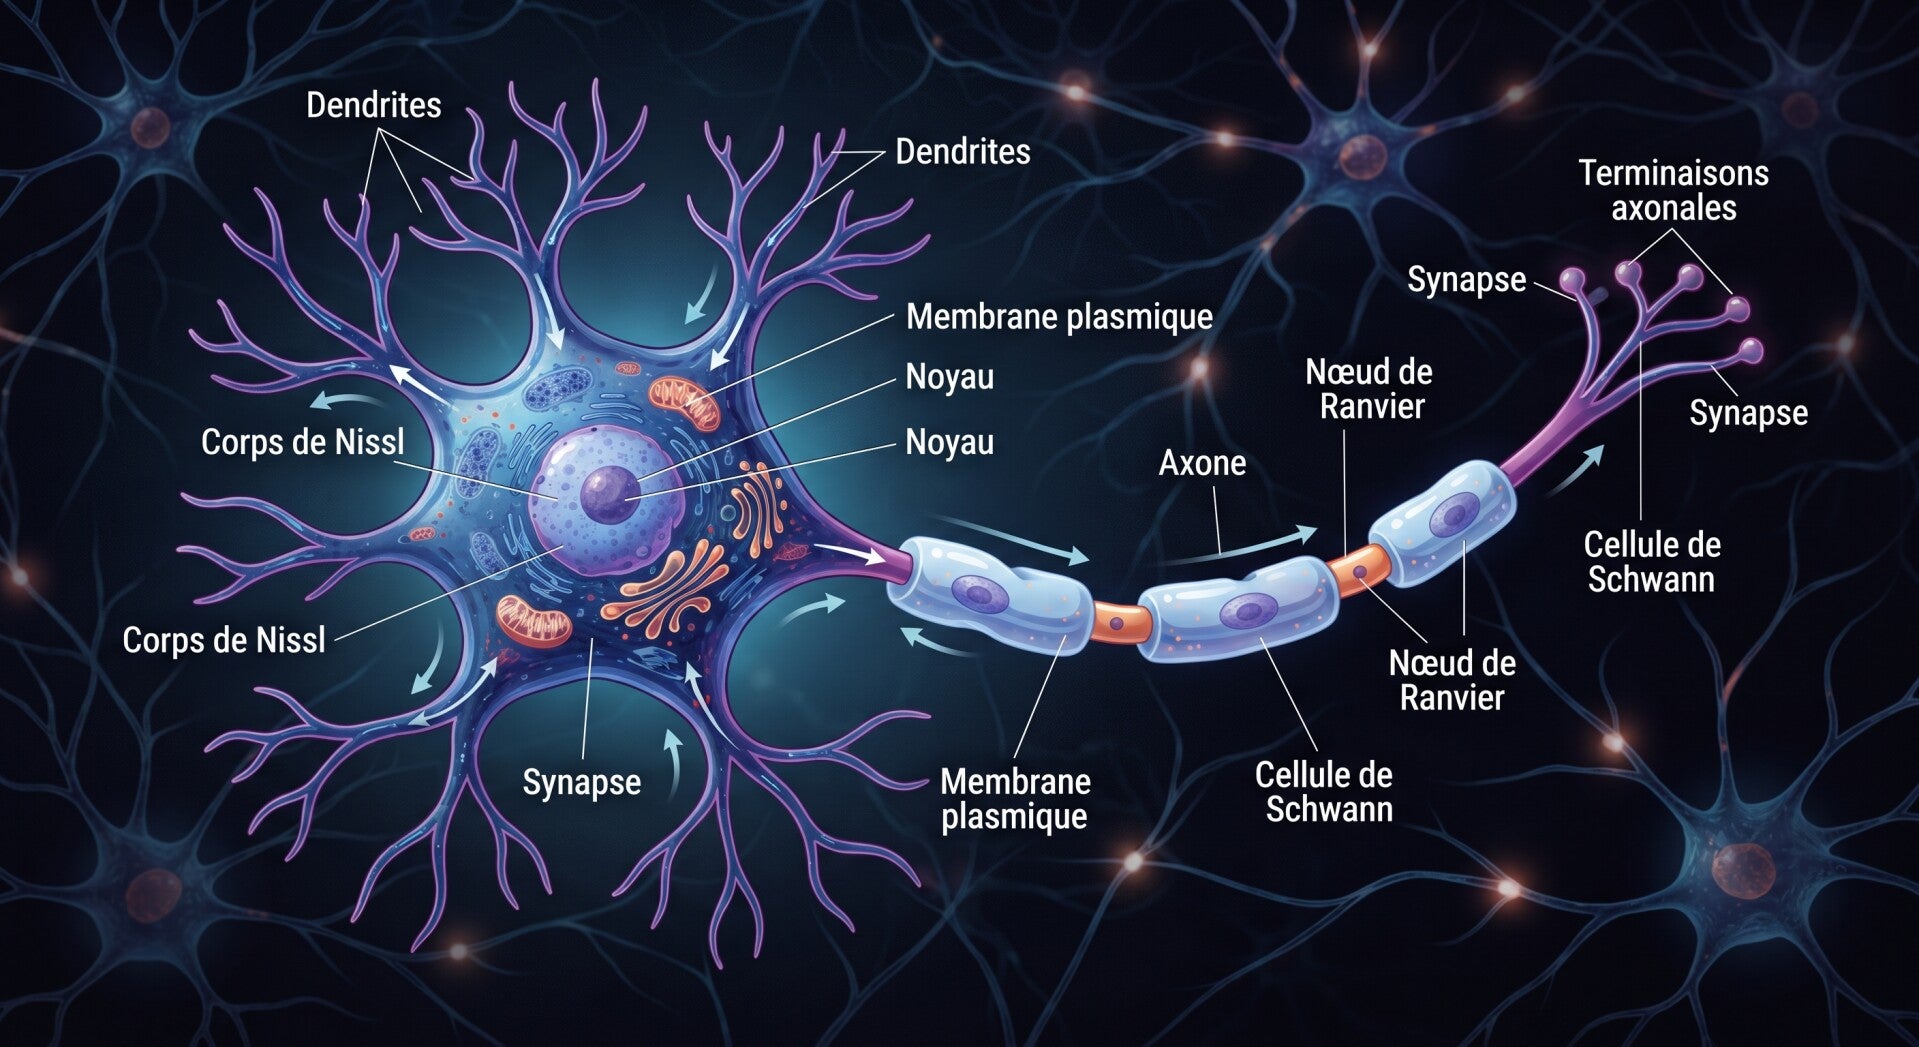
La myélinisation est essentielle au bon fonctionnement du système nerveux. Elle repose notamment sur les cellules de Schwann, qui s’enroulent autour des axones pour former une gaine de myéline permettant une transmission efficace des signaux nerveux.
Malgré son importance, la dynamique de ce processus dans un environnement humain en trois dimensions reste difficile à étudier. Dans ce projet, nous nous concentrerons sur la maladie de Charcot-Marie-Tooth de type 1A (CMT1A), une neuropathie périphérique héréditaire dans laquelle des anomalies de la myéline sont observées.
Pour mieux comprendre la formation de la myéline, nous avons développé des sphéroïdes entièrement humains combinant des motoneurones et des cellules de Schwann. Ce modèle 3D reproduit les événements précoces qui précèdent la myélinisation. Nous prolongerons leur culture afin de permettre l’apparition de stades plus avancés de la myélinisation. Les sphéroïdes seront analysés à différents moments et à différentes profondeurs, afin de suivre l’évolution de la formation de la myéline au cours du temps et de déterminer où les différents événements se produisent dans le modèle 3D. Nous comparerons ces processus entre des lignées d’iPSC de témoins sains et de patients atteints de CMT1A, afin d’identifier les altérations de la dynamique temporelle et de la distribution spatiale de la myélinisation.
Cette approche permettra de mieux comprendre la progression de la CMT1A et d’identifier de nouveaux mécanismes pathologiques ainsi que de nouvelles pistes thérapeutiques.
(illustration générée par IA)
2026-2027/08
Pr Dr Esther Wolfs
UHasselt
Developing a patient-derived human Schwann cell model for CMT1A.
Mise au point d'un modèle de cellules de Schwann humaines issues d'un patient pour la CMT1A.
Budget : 10.000 EUR
La maladie de Charcot-Marie-Tooth (CMT) est l’une des maladies héréditaires les plus fréquentes du système nerveux périphérique. Dans la CMT1A, les cellules de Schwann, qui soutiennent les nerfs périphériques et les entourent d’une gaine isolante, ne fonctionnent pas correctement. Cela affecte la myéline qui entoure les nerfs et entraîne progressivement une faiblesse musculaire, des troubles de la sensibilité et des difficultés de mobilité.
Bien que la cause génétique de la CMT1A soit connue depuis de nombreuses années, il n’existe toujours aucun traitement capable d’arrêter ou d’inverser la maladie. L’un des principaux défis est que de nombreux traitements expérimentaux sont encore testés dans des modèles animaux ou dans des systèmes de laboratoire simplifiés qui ne reproduisent pas complètement ce qui se passe chez les patients. Notre laboratoire utilise donc une autre approche.
Nous recueillons des dents de sagesse données par des personnes atteintes de CMT et nous isolons les cellules souches présentes dans la pulpe dentaire. Ces cellules souches sont particulièrement intéressantes car elles peuvent être transformées très efficacement et rapidement en cellules de Schwann. Contrairement à de nombreuses autres approches basées sur les cellules souches, elles ne doivent pas d’abord être reprogrammées vers un état proche de celui des cellules embryonnaires. Elles constituent donc une source pratique et prometteuse de cellules de Schwann directement dérivées de patients atteints de CMT.
Avec l’aide des patients et des associations de patients, nous avons constitué une biobanque unique contenant des cellules souches provenant de plus de 40 personnes atteintes de différentes formes de CMT et de neuropathies héréditaires apparentées. Cela nous permet d’étudier la maladie directement dans des cellules provenant de patients individuels.
Dans ce projet, nous étudierons quelles anomalies sont présentes de manière reproductible dans les cellules de Schwann dérivées de patients atteints de CMT1A. Nous analyserons leur maturation, l’organisation de leur structure interne et leurs interactions avec leur environnement. Nous développerons également un modèle entièrement humain de « nerf dans une boîte », dans lequel des cellules de Schwann dérivées de patients seront cultivées avec des cellules nerveuses humaines. Ce modèle nous permettra d’étudier si les cellules de Schwann CMT1A interagissent correctement avec les nerfs et si elles sont capables de soutenir la formation de myéline.
À plus long terme, notre objectif est de développer un modèle humain fiable qui reflète au mieux la biologie de la CMT chez les patients. Un tel modèle pourrait nous aider à mieux comprendre la maladie et, surtout, à tester si de nouveaux traitements sont capables de restaurer le fonctionnement normal des cellules de Schwann avant leur évaluation dans des études cliniques.

(illustration)
2026-2027/09
Dr Frédéric CLOTMAN
UCL
Identification of pathological mechanisms depending on spinal V2 interneurons in mouse models of Amyotrophic Lateral Sclerosis
Identification des mécanismes pathologiques impliquant les interneurones V2 de la moelle épinière dans des modèles murins de sclérose latérale amyotrophique
Budget : 10.000 EUR
La Sclérose Latérale Amyotrophique (SLA) est une maladie dévastatrice et incurable du système nerveux, caractérisée par une paralysie progressive et un décès précoce par insuffisance respiratoire en général 3 à 5 ans après le diagnostic. Elle est provoquée par la mort des neurones moteurs du cerveau et de la moelle épinière qui contrôlent la contraction des muscles du corps. Les causes de cette maladie restent obscures, et les traitements actuellement disponibles sont très peu efficaces, rallongeant l’espérance de vie de seulement quelques mois.
La SLA est souvent considérée comme une maladie des neurones moteurs. Cependant, de nombreuses observations démontrent que d’autres cellules du système nerveux sont également impliquées. Nous avons récemment découvert qu’une autre population de neurones de la moelle épinière, appelée interneurones V2, joue un rôle majeur dans la pathologie, contribuant à la paralysie et au décès prématuré de souris porteuses d'ALS. Préserver cette population protège les connexions qui régulent l'activité des neurones moteurs et réduit l'inflammation, qui accélère la mort des neurones moteurs, dans la moelle épinière au cours de la maladie. Ces observations ouvrent donc la porte à l'identification de mécanismes de l'ALS encore inconnus, qui pourraient constituer de nouvelles cibles thérapeutiques.
Dans ce projet, nous allons identifier les mécanismes par lesquels les interneurones V2 contribuent à la SLA, en particulier les gènes qui permettent de comprendre pourquoi les neurones moteurs perdent leurs connexions et pourquoi une inflammation importante se développe au cours de la pathologie. Dans la suite de ce travail, nous utiliserons différentes approches pour corriger ces mécanismes afin de déterminer s'ils pourraient constituer de nouvelles cibles thérapeutiques pour soigner cette maladie neuro-musculaire.
(illustration générée par IA)
2026-2027/10
Stijn L. M. in ’t Groen, PhD
UAntwerp
Élucider le dysfonctionnement mitochondrial associé à la CMT2L en rapport avec les variants de HSPB8
Budget : 10.000 EUR
La maladie de Charcot-Marie-Tooth du type 2L (CMT2L) est une maladie neuromusculaire héréditaire rare et causée par des mutations du gène HSPB8. Les patients peuvent développer une faiblesse progressive et une perte de fonction musculaire, car les neurones moteurs et les cellules musculaires ne parviennent plus à maintenir leur fonctionnement normal. HSPB8 appartient à une famille de protéines appelées « protéines de choc thermique », qui aident les cellules à protéger et éliminer les protéines endommagées et maintenir leur bon fonctionnement. Cependant, on comprend encore mal comment les mutations HSPB8 entraînent des dommages au niveau des cellules nerveuses et musculaires.
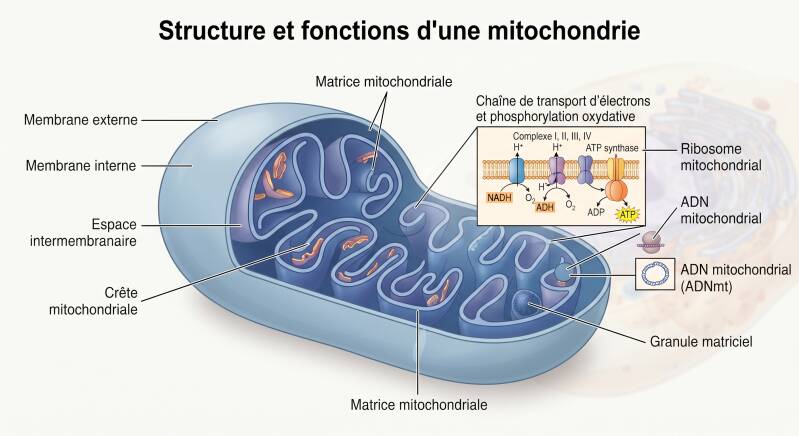
Nos travaux préliminaires ont mis en évidence des anomalies dans deux processus cellulaires importants dans la CMT2L : la production des protéines et le fonctionnement des mitochondries. Les mitochondries sont souvent décrites comme les « centrales énergétiques » de la cellule, car elles fournissent l’énergie nécessaire à son fonctionnement. Elles jouent également un rôle important dans les réponses cellulaires au stress et dans la survie des cellules.
Nous souhaitons donc déterminer si un dysfonctionnement mitochondrial constitue une conséquence importante de la mutation du HSPB8 et s’il contribue à la vulnérabilité des neurones moteurs et des cellules musculaires.
Dans ce projet, nous utiliserons des cellules humaines porteuses de la mutation HSPB8 p.K141N associée à la CMT2L, ainsi que des cellules génétiquement similaires dans lesquelles HSPB8 a été supprimé. Ces cellules seront comparées à des cellules témoins saines. Dans un premier temps, nous mesurerons le fonctionnement des mitochondries et la production des protéines. Dans un second temps, nous utiliserons la microscopie électronique à haute résolution afin d’examiner la structure des mitochondries et d’autres composants cellulaires impliqués dans la production et la dégradation des protéines. Cela nous permettra de déterminer quelles anomalies cellulaires sont spécifiquement associées à la mutation pathogène du HSPB8 et lesquelles résultent de la perte du HSPB8.
En étudiant à la fois les neurones moteurs et les cellules musculaires, nous déterminerons également si ces anomalies sont communes aux deux types cellulaires ou si elles peuvent contribuer à leur vulnérabilité différente dans les maladies associées à l’HSPB8. Il est particulièrement important de noter que les protéines de choc thermique sont de plus en plus étudiées comme cibles potentielles de stratégies thérapeutiques visant à modifier l’évolution de la maladie dans les maladies neuromusculaires, neurodégénératives et cardiaques.
Comprendre comment l’HSPB8 influence l’homéostasie mitochondriale et cellulaire pourrait ainsi non seulement améliorer notre compréhension de la CMT2L, mais également fournir une base pour de futures études visant à déterminer si l’HSPB8 et d’autres protéines de choc thermique apparentées peuvent être modulées à des fins thérapeutiques afin de ralentir ou de prévenir la progression de la maladie.
(illustration générée par IA)
2026-2027/11
Liedewei Van de Vondel, PhD
UAntwerp
Séquençage musculaire pour révéler la dynamique des expansions répétées somatiques dans les myopathies distales
Budget : 10.000 EUR
De nombreuses personnes atteintes de myopathie distale, une maladie souvent génétique qui entraîne une faiblesse progressive des mains, des pieds et du bas des jambes, demeurent sans diagnostic génétique, et ce, malgré de nombreux tests. Sept expansions de triplets répétés, de courts segments d'ADN répétitifs pouvant s'allonger anormalement, ont récemment été identifiées comme cause de myopathie vacuolaire distale, incluant notre découverte récente d’une expansion dans le gène TBC1D7. Ce type de mutation génétique ne peut être correctement identifié qu'à l'aide des technologies et méthodes d'analyse les plus récentes. De plus, il a été démontré que la taille de ces expansions peut varier d'un tissu à l'autre chez une même personne. Ainsi, il est possible que ce phénomène soit restreint au muscle, ce qui pourrait expliquer pourquoi certaines personnes demeurent sans diagnostic génétique comme les tests génétiques sont généralement réalisés sur des échantillons sanguins.
Dans le cadre de ce projet, nous séquencerons directement l'ADN de biopsies musculaires, en utilisant le séquençage à « longue lecture », une technologie capable de détecter ces expansions de triplets répétés avec un niveau de détail inédit. En comparant ces résultats musculaires aux résultats sanguins déjà disponibles chez certains patients, nous espérons identifier de nouvelles causes génétiques de la myopathie distale.
2026-2027/12
Pr Alexandra Tassin, PhD
UMons
MYOPULSE : Peptide-mediated Uptake and delivery of antiSense therapeutics for MYOpathies: understanding, optimization and proof-of-concept
MYOPULSE : Absorption et administration, par l'intermédiaire de peptides, de traitements antisens pour les myopathies : compréhension, optimisation et validation du concept
Budget : 10.000 EUR
En tant qu’option thérapeutique pour les Dystrophies Musculaires (MDs), les outils antisens (AST) sont prometteurs, mais leur utilisation reste limitée par des difficultés à atteindre le muscle squelettique et à s’y accumuler suffisamment pour induire un effet thérapeutique.
Notre consortium a donc développé des stratégies de délivrance ciblée, basées sur la conjugaison des AST à des ligands peptidiques spécifiques du muscle (MSPeps). Deux candidats, MSPepIC et MSPepG3 ont été sélectionnés et des résultats prometteurs ont été obtenus avec des MSPep-AST ciblant l’ARNm de DUX4 impliqué dans la Dystrophie Facio-Scapulo-Humérale (FSHD). Parallèlement, notre consortium intègre les AST dans des nanosystèmes fonctionnalisés avec les MSPeps, afin de limiter leur dégradation, leur clairance et de prolonger leur temps de circulation.
Malgré ces avancées, les mécanismes d’internalisation et de trafic intracellulaire des AST médiés par les MSPeps restent inconnus alors que leur compréhension est essentielle pour optimiser leur délivrance et orienter les développements vers une translation (pré)clinique. Enfin, l’établissement d’une preuve de concept pour la FSHD permettra d’ouvrir la voie à de nouvelles options thérapeutiques pour des patients atteints par d’autres dystrophies musculaires.
(illustration générée par IA)
2026-2027/13
Pr Dr Jonathan Baets
UAntwerp
Établissement de modèles neuronaux dérivés d’iPSC pour l’étude des dysfonctionnements du cytosquelette associés à la SPG91
Budget : 10.000 EUR
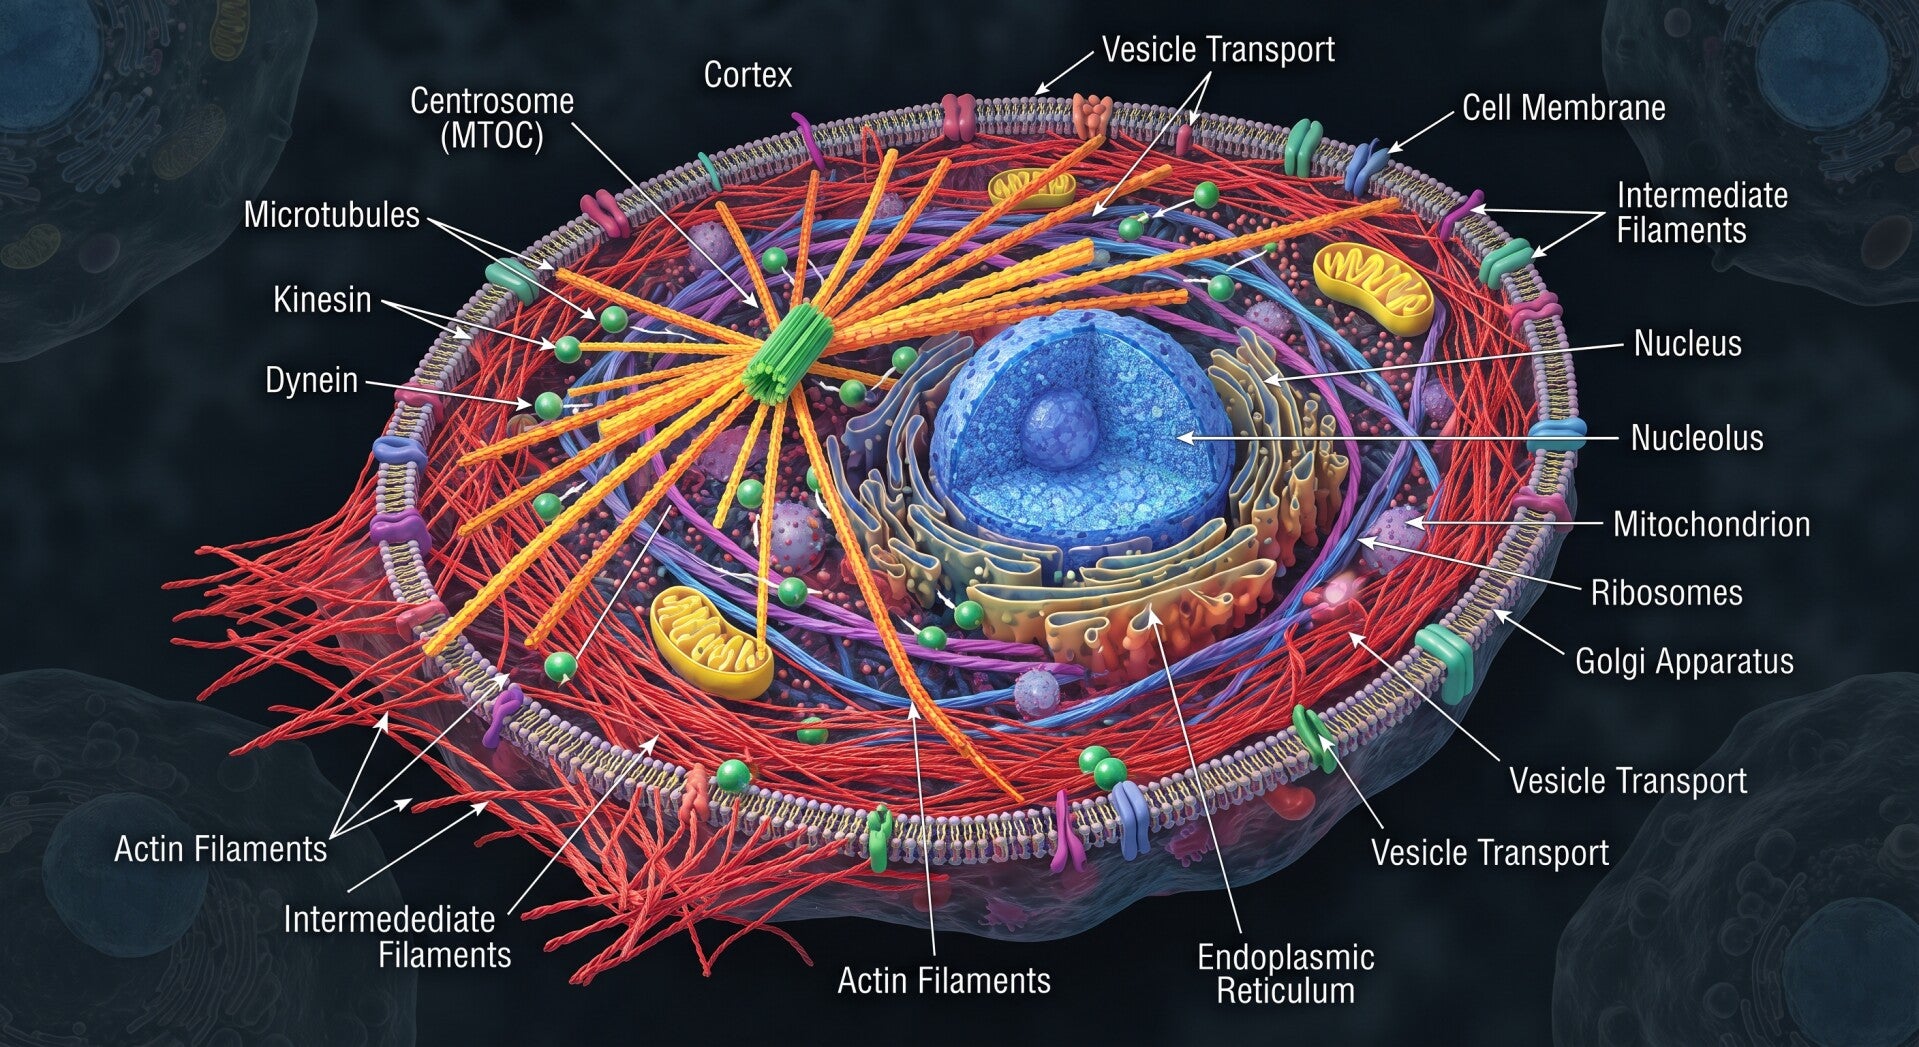
La paraplégie spastique héréditaire (PSH) regroupe des maladies neurologiques rares qui entraînent progressivement une raideur et une faiblesse des jambes, ainsi que des difficultés à marcher. Ces symptômes sont liés notamment à une atteinte des longues fibres nerveuses qui relient le cerveau à la moelle épinière. La SPG91 est une forme rare de PSH causée par des anomalies du gène SPTAN1, qui produit une protéine essentielle au maintien du cytosquelette des neurones. Le cytosquelette peut être comparé à une charpente interne qui permet aux neurones de conserver leur structure et d’assurer le bon fonctionnement de leurs longs prolongements. Cependant, les mécanismes par lesquels les anomalies de SPTAN1 entraînent une atteinte des neurones restent encore mal compris.
Ce projet vise à développer un modèle humain de neurones dérivés de cellules souches afin d’étudier comment les anomalies de SPTAN1 perturbent le cytosquelette et fragilisent les prolongements neuronaux. Nous analyserons ces changements au cours de la maturation des neurones afin d’identifier les anomalies précoces et leur évolution. À terme, ce modèle permettra de mieux comprendre les mécanismes responsables de la SPG91 et fournira une base pour identifier et tester de futures stratégies visant à préserver l’intégrité des neurones.
(illustration générée par IA)
2026-2027/14
Biljana Ermanoska, PhD
UAntwerp
Étude des mécanismes cellulaires contribuant au dysfonctionnement neuronal dans les maladies associées à SPTAN1
Budget : 10.000 EUR
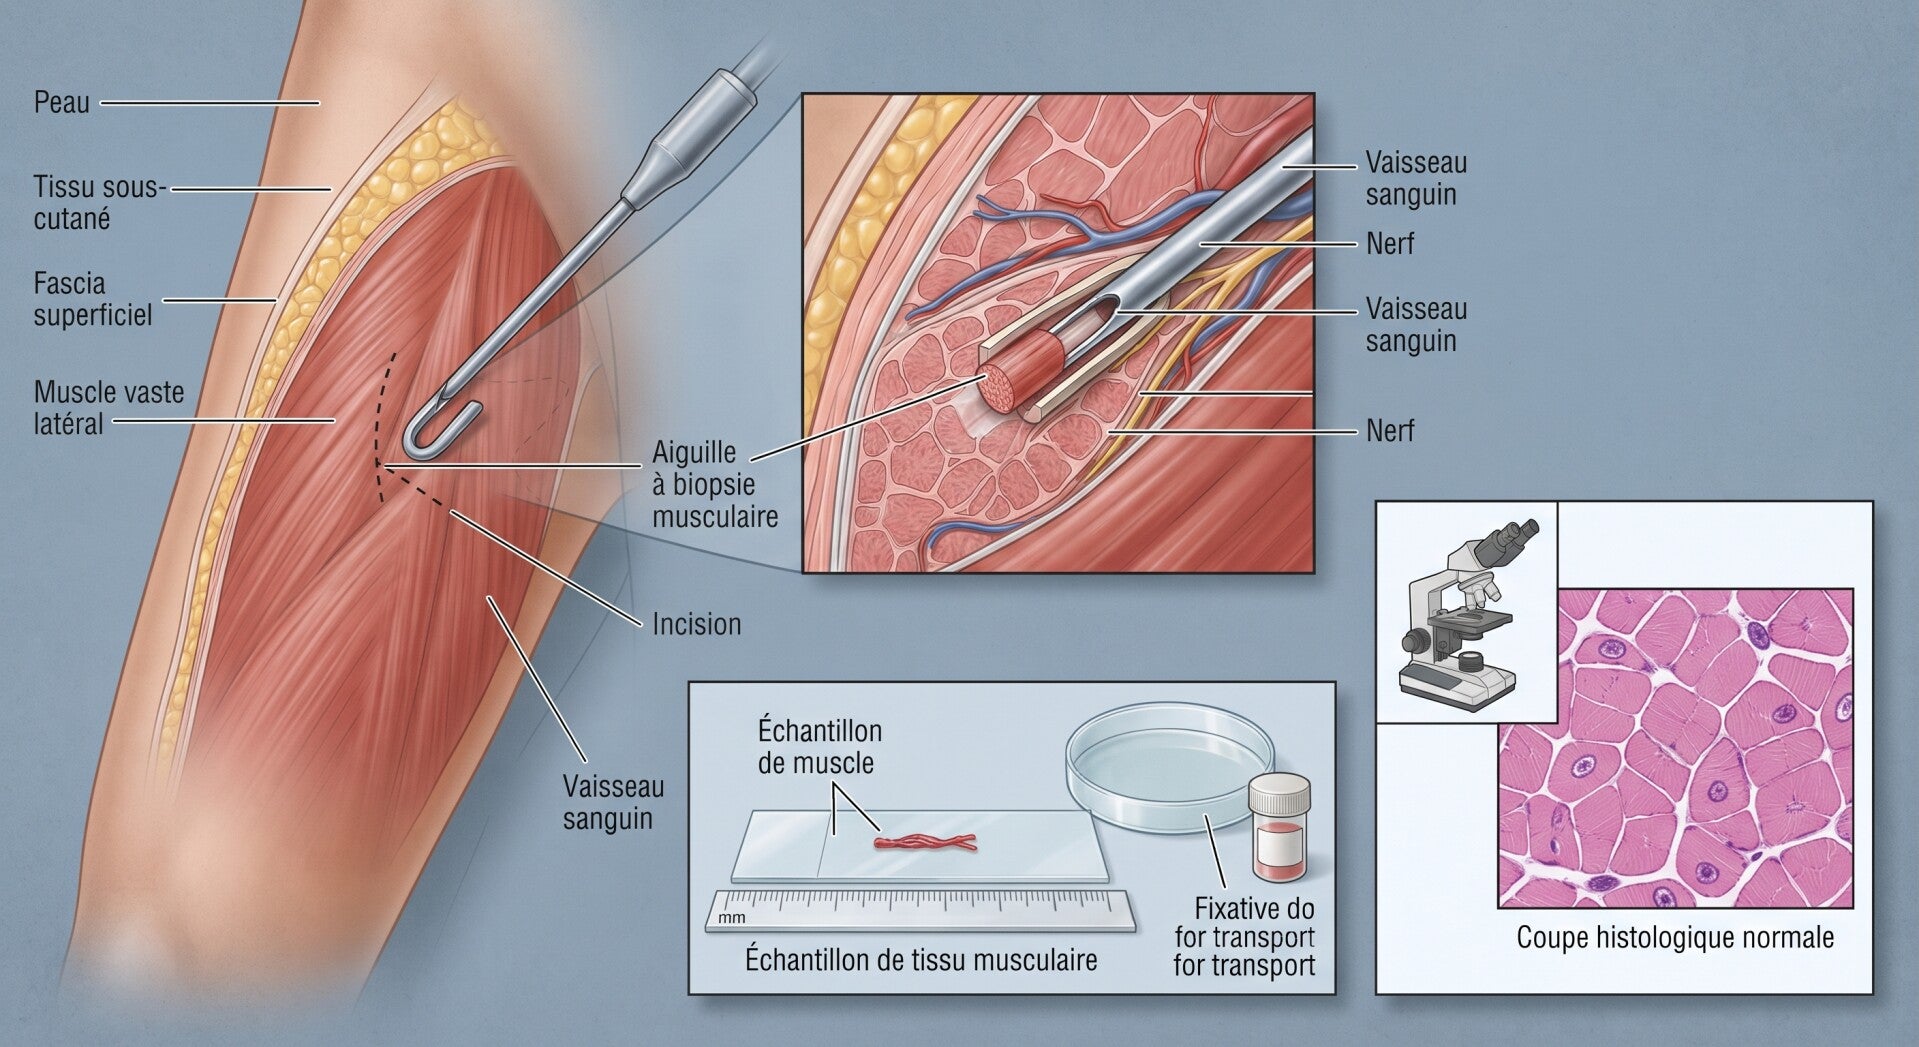
Le cytosquelette est le cadre structurel qui fournit un soutien mécanique aux cellules, sert de centre organisationnel et joue un rôle essentiel dans le fonctionnement des neurones. Il est particulièrement important pour le développement et le maintien des synapses, et les anomalies des protéines du cytosquelette sont associées à de nombreuses maladies neurologiques. Plus de soixante mutations du gène SPTAN1, qui code pour l’α-spectrine, ont été identifiées dans des maladies telles que les encéphalopathies développementales et épileptiques, la neuropathie motrice héréditaire, la paraplégie spastique et l’ataxie. Cependant, les mécanismes précis à l’origine de ces maladies restent largement inconnus. Les maladies neurodégénératives commencent souvent par des altérations subtiles des synapses avant la perte des neurones. Les mécanismes permettant aux neurones de maintenir l’intégrité et la stabilité de leurs membranes et de leurs structures cellulaires sous stress continu sont encore mal compris.
Ce projet étudiera comment les mutations de SPTAN1 perturbent la structure et la fonction des membranes cellulaires. Les connaissances mécanistiques acquises grâce à cette recherche pourraient permettre d’identifier des signes précoces de la maladie et de mieux comprendre les mécanismes cellulaires à l’origine des α-spectrinopathies.
À terme, ces travaux pourraient ouvrir de nouvelles pistes pour protéger l’intégrité des cellules et des synapses, et préserver la fonction neuronale avant l’apparition de dommages irréversibles.
(illustration générée par IA)
2026-2027/15
Dr GARIUP Manon, Dr KOULISCHER Denis
CHU Charleroi - Humani
Évaluation de la place et de la valeur diagnostique de la biopsie musculaire dans le bilan des myopathies
Budget : 10.000 EUR
Les myopathies sont des maladies musculaires entraînant une faiblesse progressive et parfois un handicap sévère. Ces dernières années, l’arrivée de nouvelles analyses génétiques et sanguines a révolutionné leur diagnostic. Cependant, pour de nombreux patients, le parcours reste complexe et le diagnostic précis incertain. La biopsie musculaire — qui consiste à prélever un petit échantillon de muscle pour l'analyser — demeure un outil clé pour comprendre l'origine de la maladie (génétique, inflammatoire ou métabolique) et adapter le traitement.
Ce projet de recherche vise à améliorer et simplifier le parcours des patients autour de trois axes :
- Quand décider d'une biopsie ? Identifier les cas précis où cet examen apportera une vraie réponse.
- Où prélever ? Identifier le muscle le plus pertinent en croisant la symptomatologie clinique et l'imagerie musculaire.
- Comment prélever ? Comparer la biopsie chirurgicale classique à la biopsie à l'aiguille sous échographie, une méthode plus rapide et moins invasive.
L'objectif final est de réduire l'errance diagnostique, tout en garantissant au patient la technique la plus sûre et la moins contraignante.
(illustration)
2026-2027/16
Dr Silvia AMOR-BARRIS, PhD
UAntwerp
Targeting Protein Instability in HINT1 Neuropathy Through High - Throughput Discovery of Stabilizing Nanobodies
Lutter contre l'instabilité protéique dans la neuropathie HINT1 grâce à la découverte à haut débit de nanocorps stabilisateurs
Budget : 10.000 EUR
La neuropathie liée à HINT1 est une maladie neuromusculaire héréditaire rare qui provoque une faiblesse musculaire progressive et une atteinte des nerfs périphériques. À ce jour, aucun traitement capable de modifier l’évolution de la maladie n’est disponible pour les patients. Nos travaux récents ont montré que de nombreuses mutations pathogènes de HINT1 n’entraînent pas une perte complète de la fonction de la protéine. Elles rendent plutôt cette protéine instable, ce qui conduit à sa dégradation prématurée dans les cellules. Cette découverte ouvre une perspective thérapeutique prometteuse : si les protéines HINT1 mutées peuvent être stabilisées, elles pourraient à nouveau remplir une partie de leur rôle dans les cellules.
L’objectif de ce projet est d’identifier des molécules biologiques appelées nanocorps (nanobodies) capables de se lier aux protéines HINT1 mutées et de les stabiliser. Les nanocorps sont de petits fragments d’anticorps dérivés des camélidés. Grâce à leur grande spécificité, ils suscitent un intérêt croissant comme outils de recherche et candidats thérapeutiques.
Pour atteindre cet objectif, nous commencerons par optimiser un nouveau système rapporteur fluorescent permettant de mesurer l’abondance de la protéine HINT1 dans des cellules vivantes. Nous utiliserons ensuite cette plateforme pour cribler une vaste bibliothèque de nanocorps afin d’identifier ceux qui augmentent les niveaux de la protéine mutante HINT1 R37P, l’une des mutations les plus fréquentes associées à la maladie. Les nanocorps les plus prometteurs seront ensuite validés à l’aide d’essais biochimiques indépendants. Nous déterminerons ensuite si la stabilisation de la protéine mutante permet de restaurer son activité biologique. À cette fin, nous exploiterons un modèle de levure bien établi, largement utilisé pour étudier les mécanismes pathologiques liés à HINT1. Les nanocorps capables de restaurer à la fois la stabilité et la fonction de la protéine constitueront de solides candidats thérapeutiques. Enfin, nous évaluerons si ces nanocorps sont également capables de stabiliser d’autres mutations de HINT1 partageant un mécanisme pathogénique similaire. Cette approche pourrait ainsi bénéficier à un plus grand nombre de patients atteints de neuropathie liée à HINT1.
(illustration générée par IA)
2026-2027/17
Laura MORANT, PhD
UAntwerp
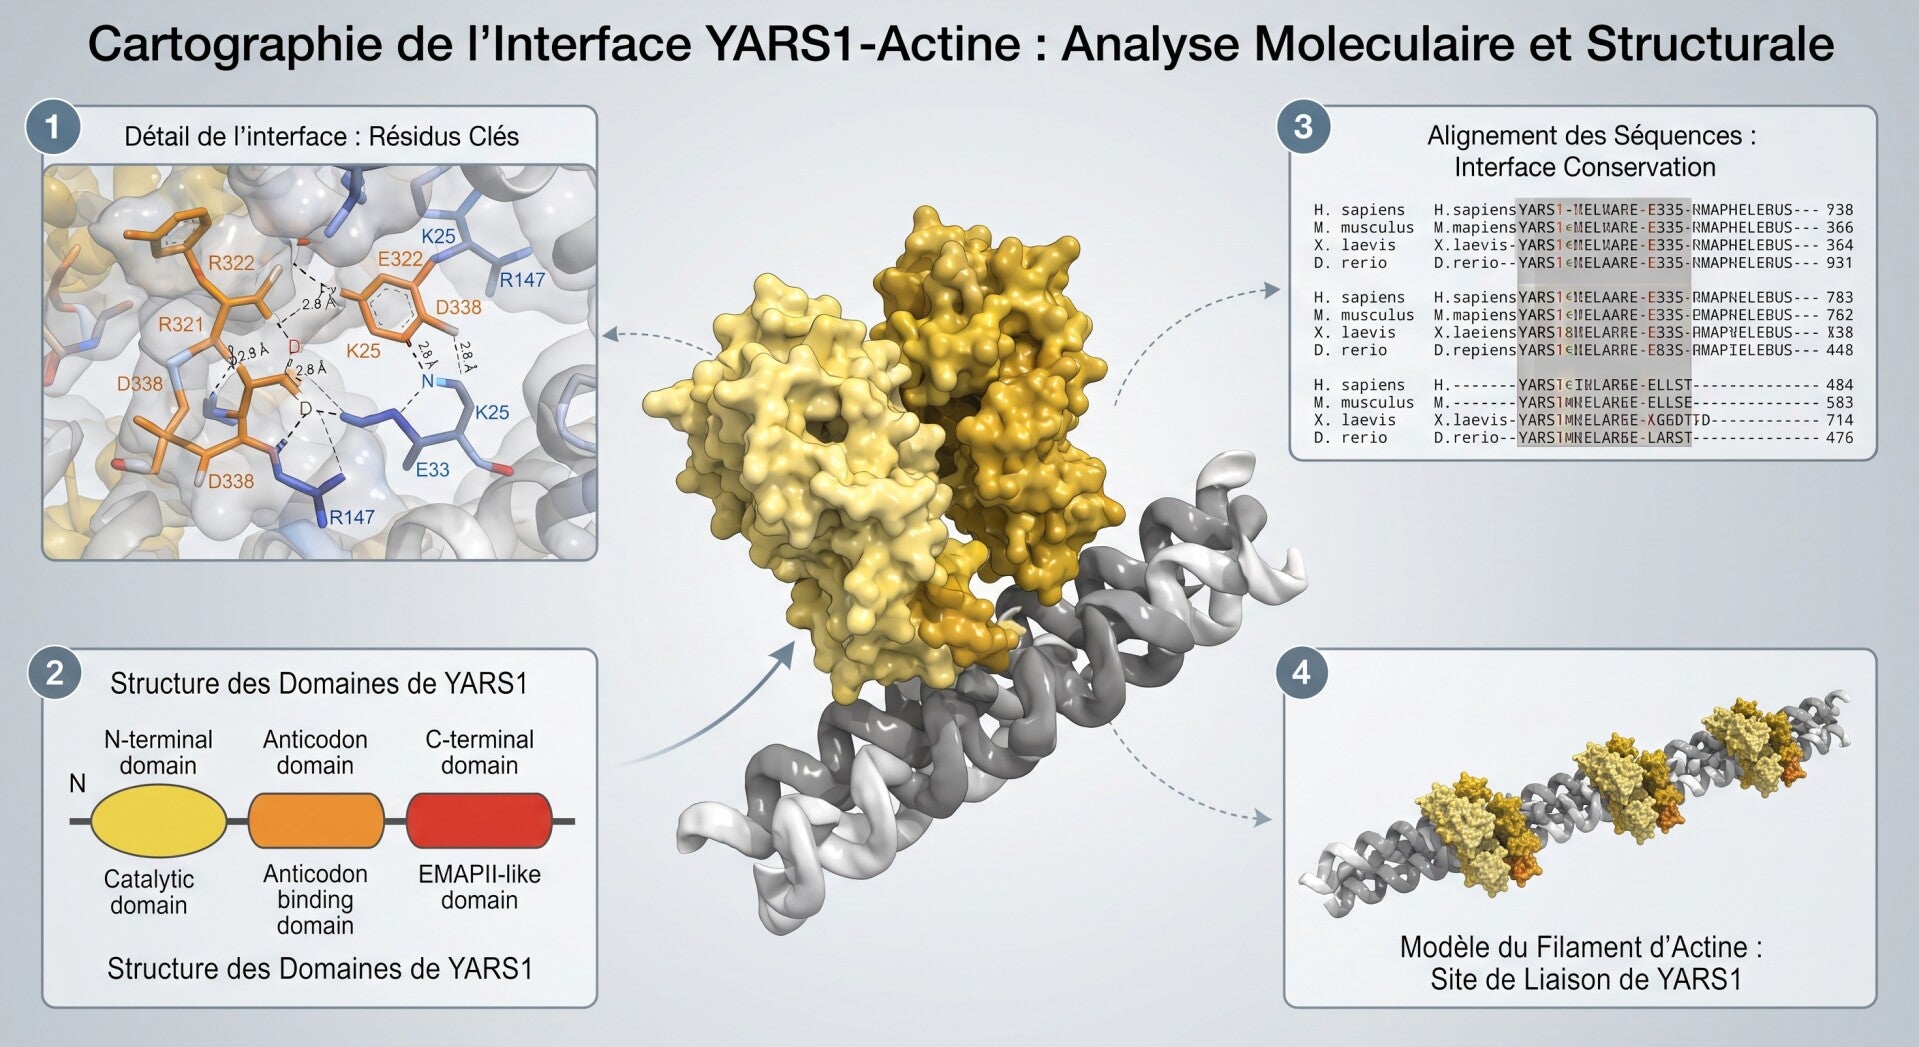
Mapping the YARS1-actin interface: a first step toward targeted therapies for Charcot-Marie-Tooth Disease
Cartographie de l'interface YARS1-actine : un premier pas vers des traitements ciblés contre la maladie de Charcot-Marie-Tooth
Budget : 10.000 EUR
Les mutations du gène YARS1 provoquent une forme rare héréditaire de la maladie de Charcot-Marie-Tooth (CMT), une affection qui entraîne une dégénérescence progressive des nerfs périphériques et se manifeste par une faiblesse musculaire, des difficultés à la marche, uneperte de sensibilité ainsi que des déformations squelettiques. Bien que YARS1 ait été identifié comme un gène responsable de la maladie il y a près de vingt ans, les mécanismes à l'origine de la dégénérescence nerveuse restent encore mal compris et aucun traitement curatif n'est actuellement disponible.
Notre équipe de recherche a récemment découvert que YARS1 possède une fonction inattendue, au-delà de son rôle bien connu dans la production des protéines. Nous avons montré que YARS1 interagit avec l’actine, une protéine qui constitue un élément essentiel de l’architecture des cellules nerveuses. Il est important de noter que les mutations responsables de la maladie perturbent cette interaction et altèrent l’organisation normale du cytosquelette d’actine. Nos travaux précédents ont démontré que la correction des anomalies liées à l’actine améliore les défauts neuronaux observés dans des modèles expérimentaux de la maladie, ce qui suggère que l’interaction entre YARS1 et l’actine joue un rôle important dans le développement de la neuropathie.
L’objectif de ce projet est d’identifier précisément la région de la protéine YARS1 qui interagit avec l’actine. En comprenant comment cette interaction se produit, nous espérons mieux comprendre pourquoi les mutations de YARS1 endommagent les nerfs périphériques et générer les connaissances nécessaires au développement futur de thérapies capables de bloquer spécifiquement cette interaction délétère. À plus long terme, ces recherches pourraient contribuer au développement de traitements innovants ciblant la cause sous-jacente des neuropathies associées à YARS1 et ainsi améliorer la qualité de vie des patients et de leurs familles.
(illustration générée par IA)
2026-2027/18
Ines Vandekerckhove, PhD
KU LEUVEN
MOVE-DMD: Markerless Observation and Validation of gait Evaluation in Duchenne muscular dystrophy
MOVE-DMD : Observation et validation sans marqueurs de l'évaluation de la marche dans la dystrophie musculaire de Duchenne
Budget : 10.000 EUR
Mieux détecter les changements de la marche chez les enfants atteints de dystrophie musculaire de Duchenne
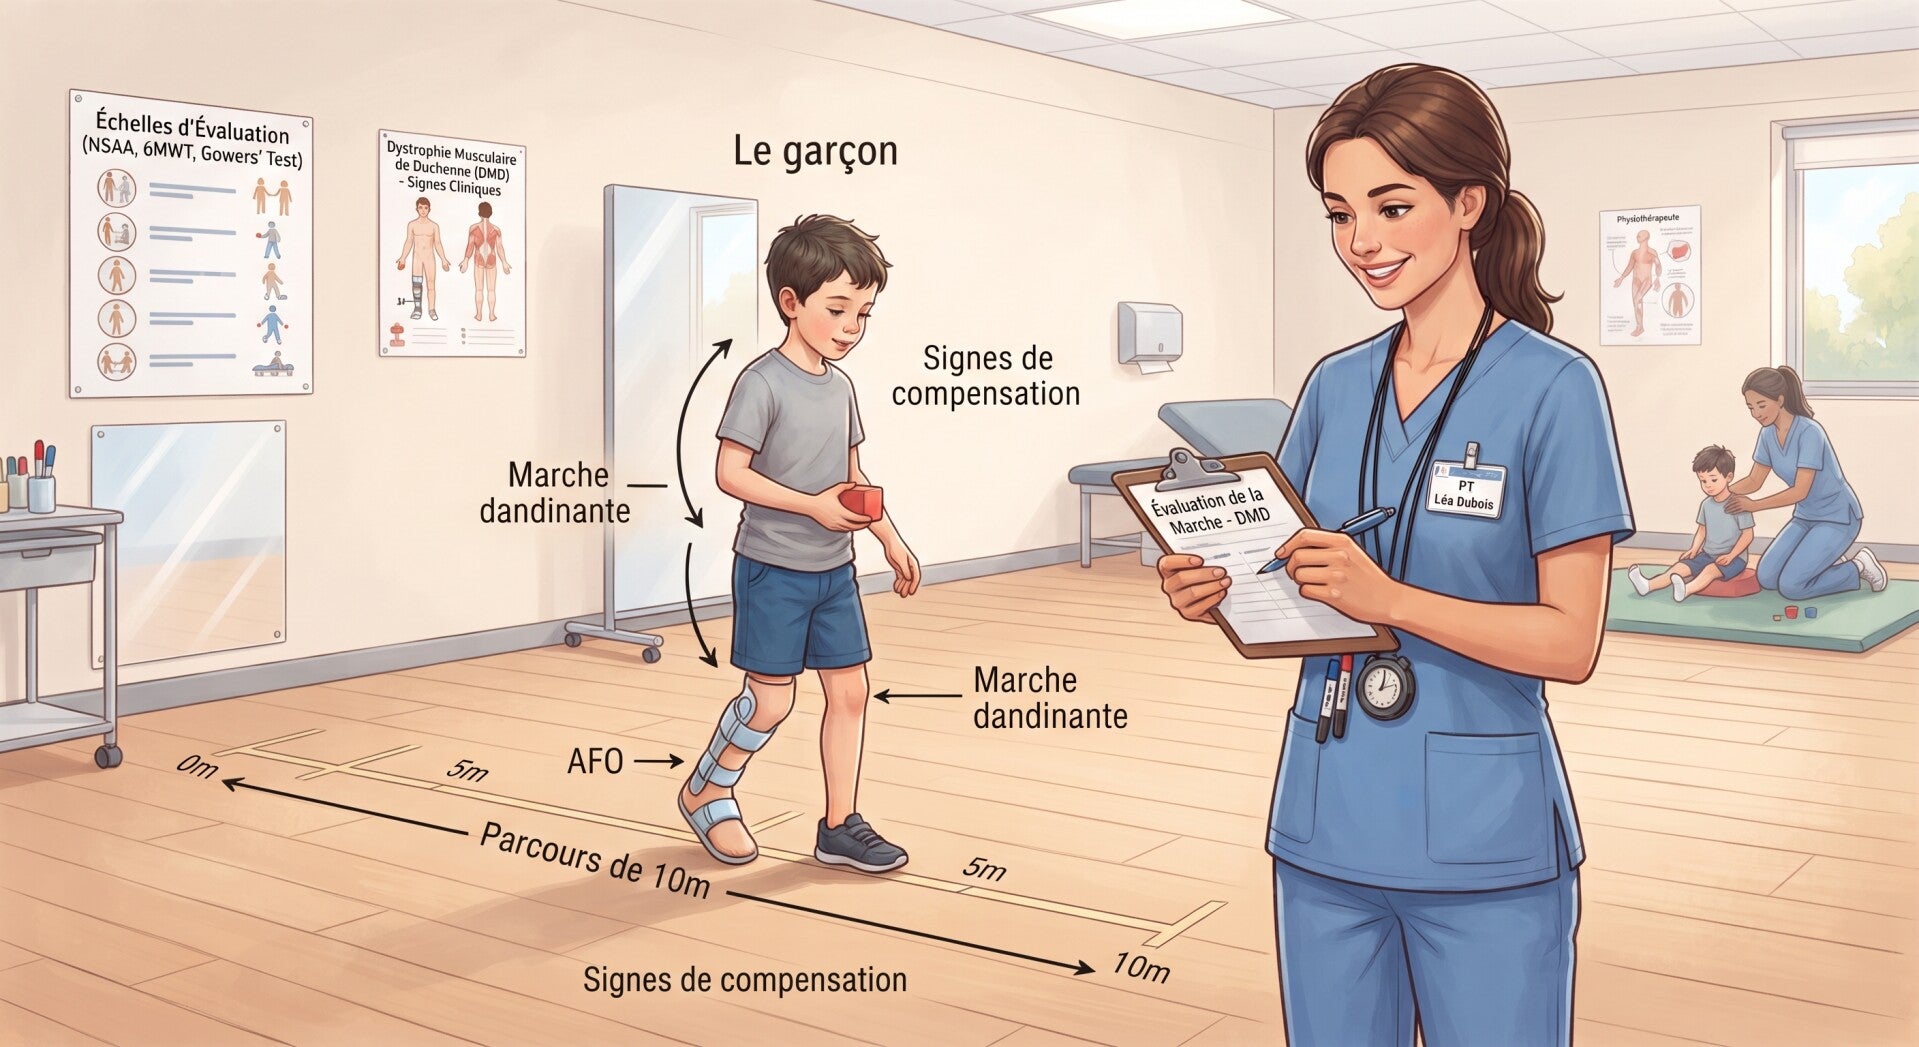
La dystrophie musculaire de Duchenne entraîne une faiblesse musculaire progressive qui modifie la façon de marcher. Une analyse précise de la marche peut aider à suivre l’évolution de la maladie et à orienter les décisions cliniques. Cependant, l’analyse tridimensionnelle de référence nécessite un laboratoire spécialisé et de nombreux marqueurs placés sur le corps. Elle ne peut donc pas être réalisée à chaque consultation. Des systèmes récents peuvent estimer les mouvements à partir de vidéos, sans marqueurs. Toutefois, leurs modèles ont surtout été développés à partir de personnes sans pathologie. Ils risquent donc de mal reconnaître certaines caractéristiques importantes de la marche dans la maladie de Duchenne.
Notre projet commencera directement avec des enfants atteints de Duchenne. Nous enregistrerons leur marche simultanément avec plusieurs systèmes vidéo et avec l’analyse classique en laboratoire. Pour certains systèmes, nous utiliserons les données recueillies chez les enfants atteints de Duchenne afin d'améliorer leur capacité à reconnaître correctement les particularités de leur marche. Nous comparerons ensuite leur précision, le nombre de caméras nécessaires, la facilité d’utilisation et le temps de traitement. L’objectif n’est pas de remplacer l’analyse complète en laboratoire. Nous voulons identifier une méthode simple capable de repérer les principales modifications de la marche pendant une consultation. Les enfants présentant un changement important pourraient alors être orientés vers une analyse plus détaillée. À terme, cette approche pourrait rendre le suivi plus fréquent, plus confortable et plus accessible.
(illustration générée par IA)
2026-2027/19
Maria-Luise Petrovic-Erfurth
UAntwerp
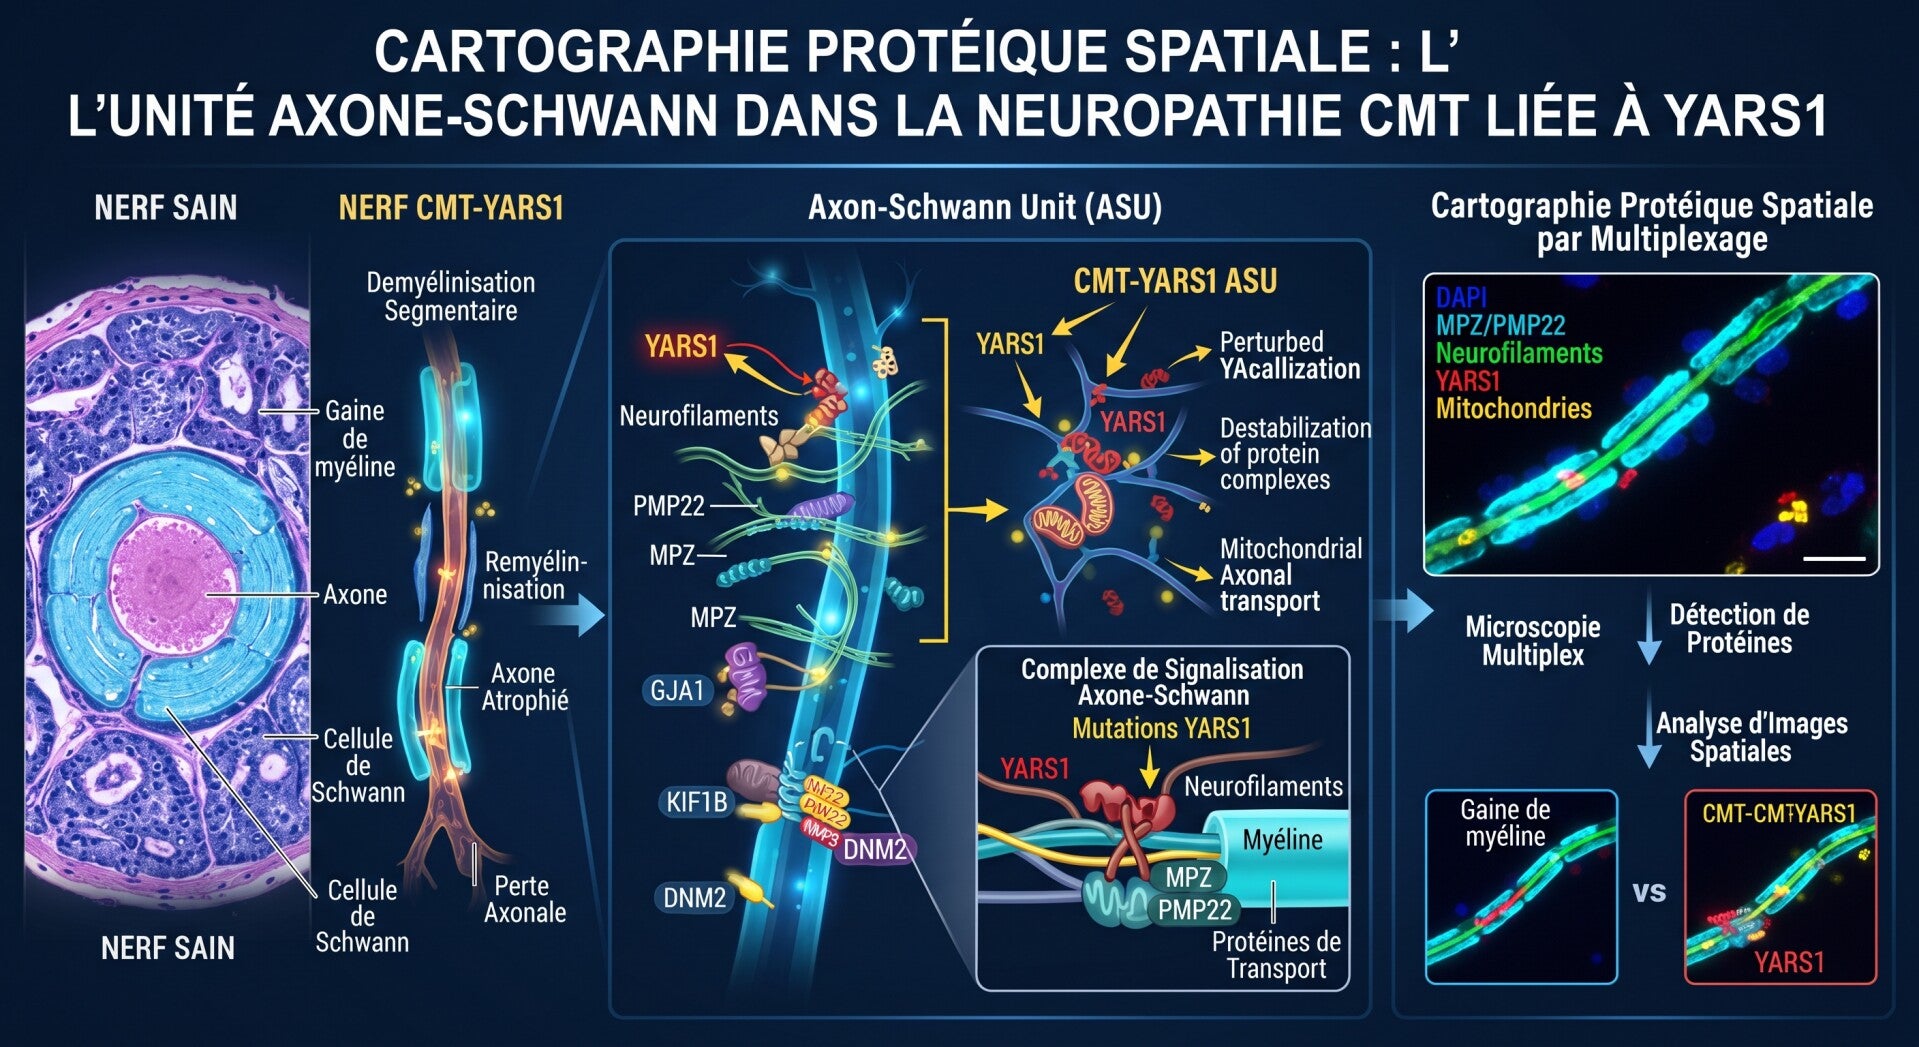
Spatial protein mapping of the Axon–Schwann Unit in YARS1 Charcot-Marie-Tooth patient nerves
Cartographie protéique spatiale de l'unité axone-Schwann dans les nerfs de patients atteints de la maladie de Charcot-Marie-Tooth liée au gène YARS1
Budget : 10.000 EUR
Comprendre ce qui se passe dans les nerfs des patients atteints de CMT liée à YARS1
La maladie de Charcot-Marie-Tooth (CMT) est la neuropathie héréditaire la plus fréquente. Elle entraîne progressivement une faiblesse des mains et des pieds, des troubles de la sensibilité et des difficultés à la marche. Malgré les progrès de la recherche, il n'existe toujours pas de traitement capable de stopper l'évolution de la maladie.
Notre équipe étudie une forme rare de CMT causée par des mutations du gène YARS1. Nous savons que ces mutations endommagent les nerfs périphériques, mais nous ne savons pas encore précisément quels mécanismes sont responsables de cette dégénérescence ni dans quelle partie du nerf ils apparaissent. Grâce à un précédent financement de l'ABMM, nous avons développé des neurones moteurs dérivés de patients. Ces modèles nous ont déjà permis d'identifier plusieurs anomalies cellulaires importantes. Ils présentent cependant une limite : ils ne reproduisent pas toute la complexité d'un nerf humain, où les fibres nerveuses communiquent en permanence avec les cellules qui les entourent. Dans ce projet, nous allons donc étudier directement des échantillons de tissu nerveux provenant de patients atteints de CMT liée à YARS1.
Grâce à une technologie qui utilise la lumière pour marquer les protéines d’une zone précise du tissu, nous pourrons les analyser dans les différentes parties du nerf et comparer les résultats entre patients et témoins. Notre objectif est de découvrir quels mécanismes sont réellement actifs dans le tissu malade. Les résultats devraient permettre de mieux comprendre l'origine de la dégénérescence nerveuse dans cette forme de CMT et d'identifier de nouvelles pistes pour de futurs traitements. Ils serviront également de base à une étude plus large de notre collection d'échantillons de tissu nerveux.

(illustration)
2026-2027/20
Tim Vangansewinkel, PhD
UAntwerp
Les macrophages comme moteurs de la toxicité des 1-désoxysphingolipides et de la neurodégénérescence sensitive dans la neuropathie sensitive et autonome héréditaire du type I
Budget : 10.000 EUR
La neuropathie sensitive et autonome héréditaire du type I (HSAN-I) est une maladie incurable causée par des mutations dominantes dans les gènes SPTLC1 ou SPTLC2, qui modifient la spécificité enzymatique de la sérine palmitoyltransférase générant des 1-désoxysphingolipides (1-désoxySL) neurotoxiques. Les patients présentent principalement une perte progressive des neurones sensitifs, se manifestant par des paresthésies et une altération de la perception de la douleur et de la température, développent par la suite des infections sévères et des ulcéro-mutilations aboutissant souvent à une amputation.
Bien que l'origine biochimique des 1-désoxySL soit bien établie, la raison pour laquelle ils affectent sélectivement les neurones sensitifs reste incertaine. Ce projet remet en question la vision neurocentrée de la HSAN-I en testant si les macrophages (Mϕ) amplifient activement la neurotoxicité des 1-désoxySL, à l'aide de modèles 2D et 3D de neurones sensitifs humains dérivés de cellules souches pluripotente (iPSC), afin de pallier la translation clinique limitée des modèles animaux existants de la HSAN-I. Notre hypothèse est que les macrophages favorisent la toxicité des 1-désoxySL, aggravant ainsi la dégénérescence des neurones dans la HSAN-I.
Pour tester cette hypothèse, nous allons caractériser et valider des modèles 2D et 3D de neurones sensitifs humains dérivés de iPSC pour la HSAN-I, et déterminer comment les macrophages favorisent la toxicité des 1-désoxySL et la neurodégénérescence sensitive dans ces modèles, à l'aide d'approches avancées ; la lipidomique, l’imagerie et la multi-omique. Ce projet à haut risque et potentiel, permettra de clarifier le rôle des macrophages dans la toxicité des neurones sensitifs médiée par les 1-désoxySL dans la HSAN-I, avec pour objectif à long terme d'identifier des voies de signalisation, ou des perturbations de celles-ci, pouvant être ciblées pour améliorer la récupération fonctionnelle, et de révéler de nouvelles pistes thérapeutiques pour la HSAN-I et les neuropathies apparentées.
2026-2027/21
Dr. Ayse Candayan, PhD
VIB-UAntwerp Center for Molecular Neurology
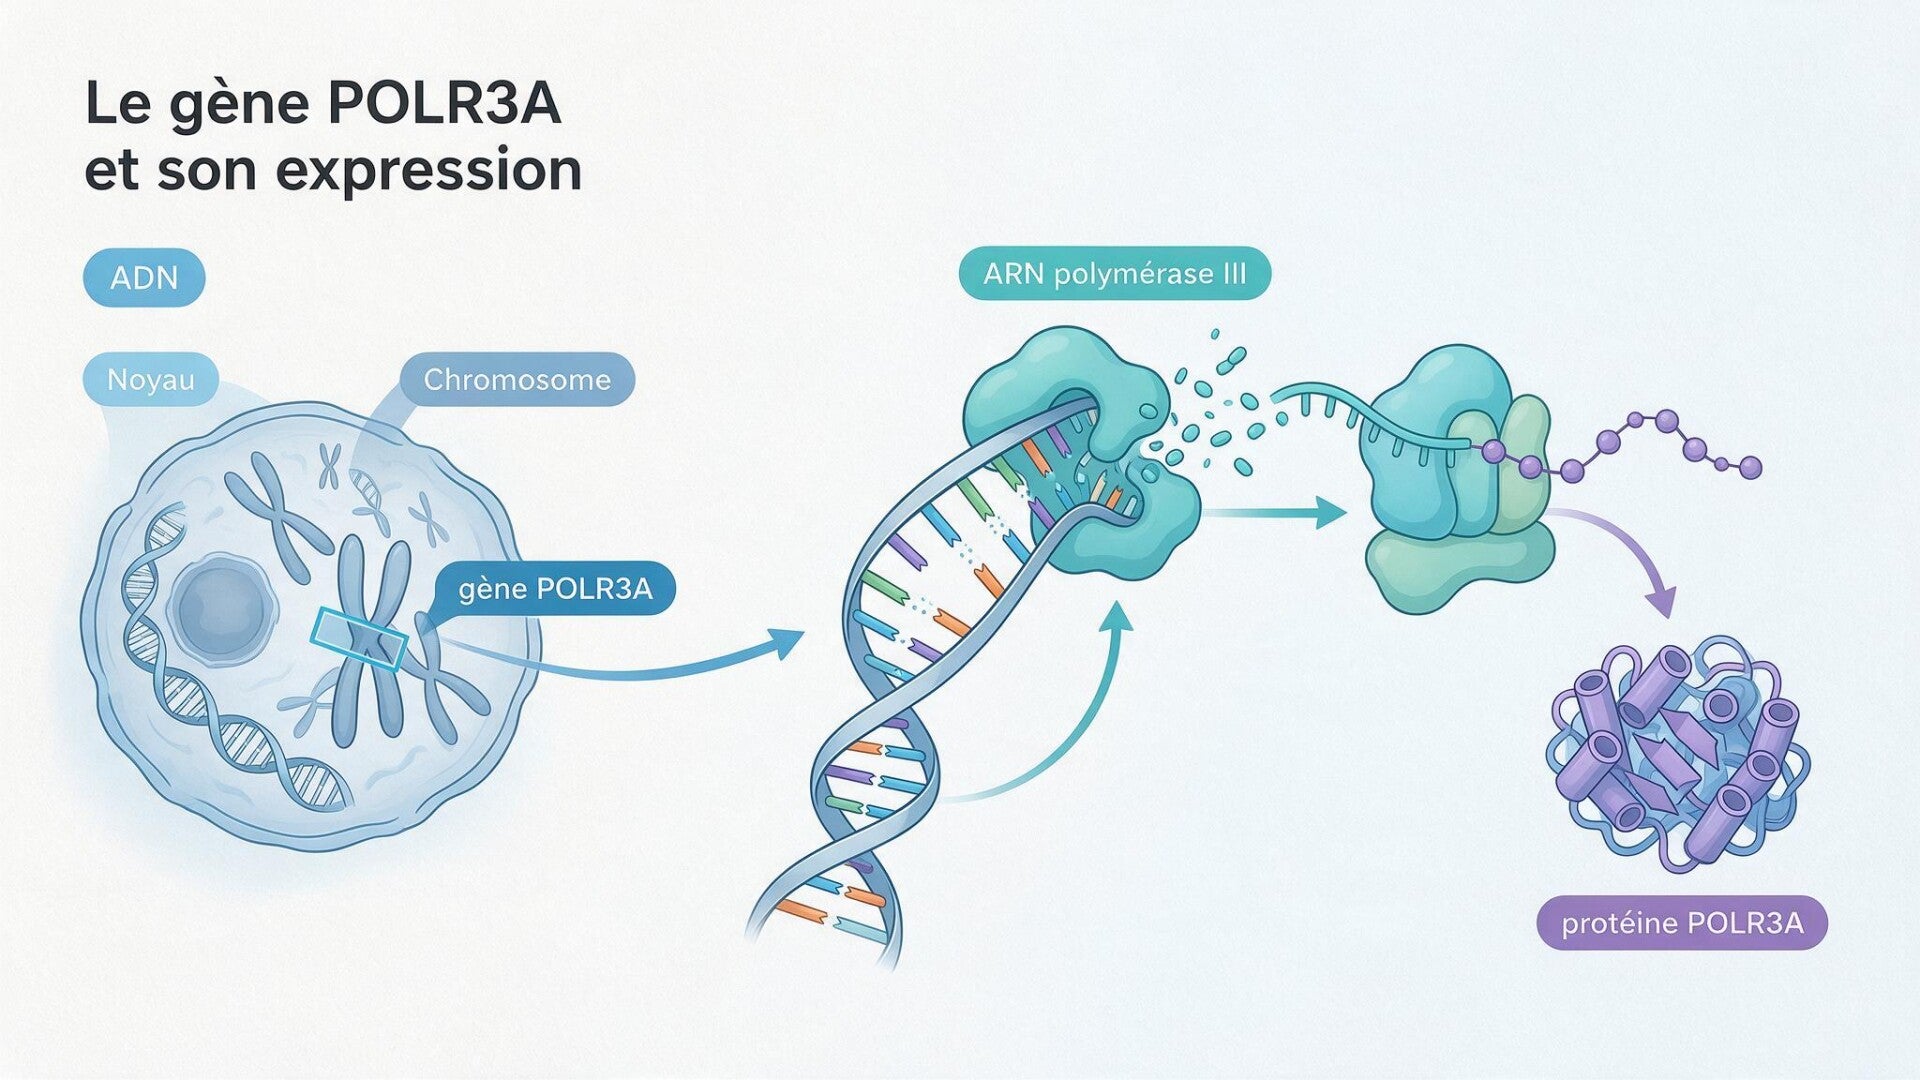
Analyse détaillée du dysfonctionnement de l'ARN polymérase III spécifique à certains allèles dans la neuropathie liée au gène POLR3A grâce au profilage des ARNt matures
Budget : 10.000 EUR
Notre équipe de recherche a récemment découvert que des altérations du gène POLR3A sont à l’origine d’une forme jusque-là inconnue de neuropathie périphérique héréditaire. Les personnes atteintes développent des difficultés à la marche, une faiblesse musculaire, des déformations des pieds ainsi qu’une dégénérescence progressive des nerfs périphériques. Fait surprenant, d’autres mutations situées à proximité immédiate de ces variants pathogènes dans le même gène provoquent des maladies complètement différentes qui affectent principalement le cerveau. Le gène POLR3A est essentiel à la production de petites molécules appelées ARN de transfert (ARNt), indispensables à la synthèse des protéines dans toutes les cellules de l’organisme.
Nos travaux précédents suggèrent que les mutations responsables de la neuropathie perturbent les premières étapes de ce processus. Cependant, l’ampleur de leurs effets sur la maturation des ARNt ainsi que les conséquences moléculaires qui en découlent restent inconnues. De plus, nous ne comprenons toujours pas pourquoi certaines mutations de POLR3A endommagent principalement les nerfs périphériques alors que d’autres touchent essentiellement le cerveau. Pour répondre à ces questions, nous utiliserons la levure, un modèle expérimental simple qui partage de nombreux mécanismes biologiques fondamentaux avec les cellules humaines. Grâce à une technologie récente de séquençage, nous étudierons l’impact de différentes mutations de POLR3A sur la production et la maturation des ARNt. Nous comparerons les effets des mutations associées aux neuropathies à ceux des mutations responsables de troubles neurologiques affectant le cerveau.
En comprenant mieux les changements qui se produisent au sein des cellules, nous espérons expliquer pourquoi certaines mutations de POLR3A provoquent une neuropathie alors que d’autre affectent principalement le cerveau. Les résultats obtenus constitueront une base essentielle pour de futures études dans des cellules nerveuse humaines et pourraient, à terme, contribuer à l’identification de biomarqueurs ainsi qu’au développement de nouvelles stratégies thérapeutiques pour les personnes atteintes de maladies neurologiques liées à POLR3.
2026-2027/22
Frédérique Coppée, Cheffe de Travaux Service de Biochimie métabolique et moléculaire
UMons
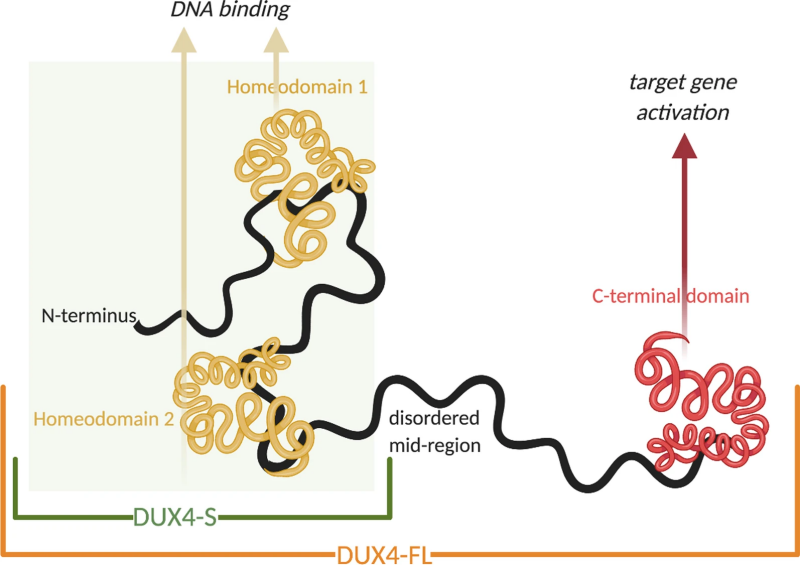
DUX4-REGEN : comprendre l’hyperactivation cellulaire pour ouvrir de nouvelles pistes thérapeutiques dans la FSHD
Budget : 10.000 EUR
La Dystrophie Facio-Scapulo-Humérale (FSHD) est l’une des maladies neuromusculaires les plus fréquentes causée par l’expression anormale du gène DUX4 dans les muscles squelettiques. Malgré la brièveté de son passage, DUX4 induit une cascade d’évènements menant à une faiblesse musculaire résultant en partie d’un défaut de régénération. Malgré les avancées dans la compréhension de la pathologie, aucun traitement curatif n’est disponible à ce jour.
Notre équipe s’est spécialisée dans l’identification et la validation de partenaires protéiques de DUX4. Nous avons découvert que la grande majorité d’entre eux étaient liés à un mécanisme essentiel à la survie des cellules musculaires impliquées dans la régénération. Ce mécanisme est trop stimulé en présence de DUX4, ce qui peut amener à la mort cellulaire.
Notre projet vise à identifier les molécules de ce mécanisme qui sont hyperactivées en présence de DUX4 ainsi que leurs cibles cellulaires. De plus, le lien entre l’hyperactivation de ces molécules et la mort cellulaire induite par DUX4 sera également investigué.
De manière globale, ce projet propose de poser les bases pour la sélection de médicaments déjà validés, ou en étude cliniques, pour d’autres pathologies dans le but de leur éventuelle réorientation thérapeutique pour la FSHD. De plus, les connaissances fondamentales qui émergeront de ce projet pourront élargir les perspectives de recherche translationnelle pour d’autres pathologies musculaires.
Appel 2026-2027 (clôturé)
Appel à projets lancé par :
Association Belge contre les Maladies neuro-Musculaires - Aide à la Recherche ASBL
rue Achille Chavée 52/02 à 7100 LA LOUVIERE - n° d'entreprise : 0472 456 910
Courriel : info@abmm.be
Contacts concernant l'appel à projets : Jean-Marie HUET (Président) au 0495/ 43 98 00 (avant 18 h)
Plus d'infos sur l'ABMM-AR : cliquez ICI
Description des projets attendus :
Projet de recherche fondamentale ou translationnelle sur tout thème :
- innovant dans le domaine des maladies neuromusculaires
- à risque élevé mais rendement élevé en cas de succès
- qui pourrait transformer son domaine de recherche
Ces subventions peuvent être considérées comme des fonds d'amorçage pour récolter les données préliminaires nécessaires à des demandes de subventions plus importantes auprès d'autres bailleurs de fonds.
Maximum de 10.000 EUR/projet.
Modalités :
L'offre doit contenir :
- une description précise du projet et des objectifs poursuivis, maximum 4 pages en français ou en anglais
- une description des suites qui seront données en cas de succès (1 page)
- un texte de vulgarisation du projet en français avec autorisation de publication (1/2 page)
- un résumé (maximum 2 pages avec les références) des activités antérieures en lien avec le projet
- le nom et la fonction de la personne qui porte le projet ainsi que ses coordonnées professionnelles
- la composition de la ou des équipe(s) concernée(s) par le projet
- le budget du projet faisant apparaître les autres sources de financement éventuelles ainsi que la contribution souhaitée (maximum 10.000 EUR/projet)
- le cas échéant, l'autorisation du comité éthique
- pour les équipes ayant déjà bénéficié d'une subvention de l'ABMM, le rapport d'activité du dernier projet financé avec copie des éventuelles publications
- une université peut entrer plusieurs projets
- les projets des petites équipes sont les bienvenus
- les projets seront évalués par notre Conseil scientifique, le Conseil d'Administration décidera des projets financés en tenant compte de l'évaluation du Conseil scientifique
- Aucun overhead ne pourra être prélevé sur notre intervention (condition sine qua non) - Attestation requise
L'appel est réservé aux universités belges. Une coopération internationale est possible.
Les projets doivent être envoyés UNIQUEMENT par email sur info@abmm.be au format PDF et ce au plus tard le 30/09/2026 à minuit.
Le texte de vulgarisation accompagnant chaque projet sera publié sur notre site pour informer nos membres et nos donateurs. Les projets retenus suite à la réunion de notre Conseil scientifique seront indiqués sur le site maximum quelques jours après la réunion du Conseil. Les porteurs des projets seront avisés après la réunion d'évaluation de notre Conseil scientifique et ce maximum fin décembre 2026.